Síndrome de Aicardi-Goutières
O que é a síndrome de Aicardi-Goutières?
A síndrome de Aicardi-Goutières é um raro distúrbio genético congênito (presente já no nascimento) que afeta principalmente o cérebro, a medula espinhal, o sistema imunológico e a pele. Embora a combinação de sinais e sintomas presente no momento do nascimento seja tipicamente associada à resposta do sistema imunológico a uma infecção viral, nenhuma infecção real é encontrada nesses bebês. Por esse motivo, a síndrome de Aicardi-Goutières às vezes é chamada de "mímica de infecção congênita".
Quais são as causas da síndrome de Aicardi-Goutières?
A síndrome de Aicardi-Goutières é uma doença geneticamente heterogênea resultante de mutações em qualquer um dos genes que codificam as exonucleases (enzimas que atuam na clivagem de nucleotídeos, que formam o DNA e o RNA). Na maioria dos casos, essas mutações seguem um padrão de herança autossômica recessiva e, portanto, os pais de uma criança afetada têm um risco de 1 em 4 de ter outro filho afetado da mesma forma em toda nova concepção. Estas mutações patogênicas podem ocorrer em qualquer um dos sete genes conhecidos por estarem envolvidos na síndrome de Aicardi-Goutières.
Leia também sobre "Pré-Natal", "Gestação semana a semana", "Malformações fetais" e "Retardo mental".
Qual é o substrato fisiopatológico da síndrome de Aicardi-Goutières?
A síndrome de Aicardi-Goutières produz uma queda de substância branca no cérebro (leucodistrofia). Essa substância branca consiste em fibras nervosas cobertas por mielina, que é uma substância que envolve e protege os nervos e assegura a transmissão rápida dos impulsos nervosos. Os indivíduos afetados também têm depósitos anormais de cálcio (calcificação) no cérebro. Além disso, o sistema imunológico se volta contra o próprio corpo, de maneira destrutiva, visando à mielina. É a perda dessa substância que é responsável por quase todos os sintomas da síndrome de Aicardi-Goutières.
Quais são as características clínicas da síndrome de Aicardi-Goutières?
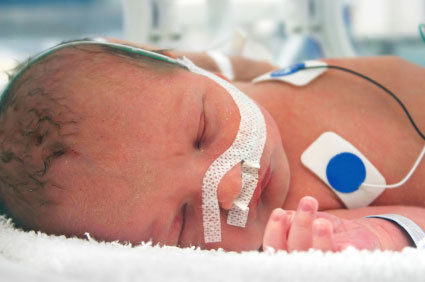
A maioria dos recém-nascidos com síndrome de Aicardi-Goutières não apresenta nenhum sinal ou sintoma da doença ao nascerem. No entanto, cerca de 20% nascem com uma combinação de características que inclui fígado e baço aumentados, níveis sanguíneos elevados de enzimas hepáticas e baixa de plaquetas.
Durante o primeiro ano de vida, grande parte dos bebês com essa síndrome experimenta uma encefalopatia grave em que ficam extremamente irritáveis e não se alimentam bem. Essa encefalopatia causa danos neurológicos permanentes e, como resultado, a maioria das crianças com a síndrome apresenta deficiência intelectual profunda.
Também apresentam espasticidade muscular; tensão involuntária de vários músculos (distonia), especialmente os dos braços; e tônus muscular fraco (hipotonia) dos músculos do tronco.
Algumas pessoas com síndrome de Aicardi-Goutières apresentam lúpus eritematoso sistêmico e/ou outros distúrbios autoimunes. Algumas pessoas sofrem frieiras (lesões cutâneas que aparecem nos dedos das mãos, dos pés e orelhas). Elas são causadas por inflamação de pequenos vasos sanguíneos e podem ser provocadas ou agravadas pela exposição ao frio. Problemas de visão, rigidez articular e úlceras na boca são outras características que podem ocorrer em ambos os distúrbios.
Como o médico diagnostica a síndrome de Aicardi-Goutières?
Na fase inicial da síndrome de Aicardi-Goutières, os glóbulos brancos (particularmente linfócitos) e outras moléculas do sistema imunológico associadas à inflamação podem ser detectados no líquido cefalorraquidiano (LCR), que é o fluido que envolve e protege o cérebro e a medula espinhal. Esses achados anormais são consistentes com inflamação e dano tecidual do sistema nervoso central.
A neurorradiologia mostrará um amplo espectro de sinais caracterizados por:
- Calcificações cerebrais, geralmente bilaterais e localizadas nos gânglios da base, que podem ser vistas na tomografia computadorizada.
- Anormalidades da substância branca, encontradas em 75-100% dos casos e que são melhor visualizadas na ressonância magnética.
- Atrofia cerebral, vista com frequência em imagens do cérebro.
Como o médico trata síndrome de Aicardi-Goutières?
Não há cura conhecida para a síndrome de Aicardi-Goutières. Os tratamentos aplicados visam controlar ou minorar os sintomas e ajudar a manter as crianças o mais confortáveis possível. Como as crianças com a síndrome de Aicardi-Goutières apresentam sintomas variados e diferentes em cada caso, o plano de tratamento deve ser individualizado.
Por exemplo, algumas crianças precisarão de tratamento para problemas respiratórios, outras precisarão de apoio na alimentação e outras, ainda, de serem medicadas para as convulsões, etc.
As crianças com a síndrome de Aicardi-Goutières devem ser acompanhadas e monitoradas para vários outros problemas de saúde, conforme orientação do médico assistente. Muitas crianças com a síndrome se beneficiam de fisioterapia e fonoaudiologia para combater os déficits causados pelos danos neurológicos.
Como evolui a síndrome de Aicardi-Goutières?
A maioria das pessoas com esse distúrbio não sobrevive à infância. No entanto, alguns indivíduos afetados que desenvolvem a condição mais tarde ou que têm problemas neurológicos mais leves podem viver até a idade adulta.
Veja sobre "Sífilis congênita", "Toxoplasmose congênita" e "Síndrome congênita do Zika".
Referências:
As informações veiculadas neste texto foram extraídas principalmente dos sites do GARD – Genetic and Rare Diseases Information Center e do Children’s Hospital of Philadelphia.